首页 / 关于我们 / 新闻中心

普健生物助力揭示HFPO-DA诱导神经元衰老的新机制:KDM6A介导CDC42 K27去甲基化

发表时间:2026-11-11 访问次数:56
科研前沿 · 环境神经毒理学

六氟环氧丙烷二聚酸(HFPO‑DA,又称GenX)是传统全氟和多氟烷基物质(PFAS)的新兴替代物,已在环境水体及人体血清、母乳、脐带血和脑组织中被检出。现有研究主要关注其肝脏与代谢毒性,而长期HFPO‑DA暴露是否会促进神经元衰老,以及背后的分子调控机制,仍缺乏充分认识。神经元衰老与脑老化及神经退行性疾病密切相关,蛋白质甲基化失衡是衰老相关分子变化的重要组成部分。重庆大学等单位的研究团队在 Journal of Hazardous Materials 发表研究,通过慢性暴露模型、单细胞核转录组、甲基化蛋白质组学及基因功能验证,发现HFPO‑DA可诱导神经元衰老,并提出了KDM6A通过调控CDC42 K27去甲基化促进神经元衰老的新机制。

研究单位:重庆大学医学院、陆军军医大学等|期刊:Journal of Hazardous Materials(2026)
长期HFPO‑DA暴露诱导脑组织衰老相关改变

研究团队通过饮水给予C57BL/6J小鼠不同浓度的HFPO‑DA(0.1 μg/L、10 μg/L和1 mg/L),持续暴露8周或16周,并检测脑组织的衰老相关变化。其中,16周暴露后中剂量组小鼠血清HFPO‑DA浓度约为3.7–4.3 ng/mL,与部分环境暴露人群的生物监测水平相近;高剂量组约为36.5–42.7 ng/mL,接近已报道的较高人体暴露水平。

实验发现,8周暴露后,小鼠海马和皮质组织的SA‑β‑gal染色未出现显著变化;当暴露时间延长至16周,中、高剂量组的SA‑β‑gal阳性细胞明显增加,p53、p21和p16等衰老相关蛋白表达升高,同时伴随尼氏体减少及神经组织损伤相关形态变化。此外,高剂量组小鼠在Morris水迷宫实验中表现出空间学习和记忆能力下降。这些结果表明,慢性HFPO‑DA暴露可诱导小鼠脑组织衰老相关表型,并呈现一定的时间和剂量依赖性。
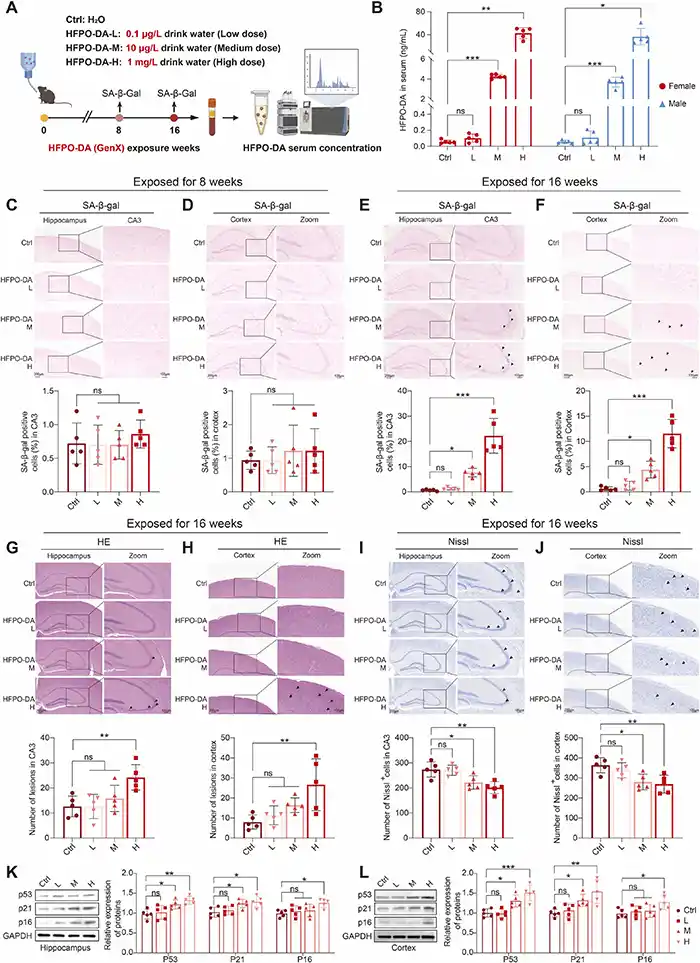
HFPO‑DA慢性暴露诱导小鼠海马和皮质组织衰老相关改变
Figure 1. HFPO‑DA慢性暴露诱导小鼠海马和皮质组织衰老相关改变
不同神经元亚群对HFPO‑DA暴露表现出差异性响应

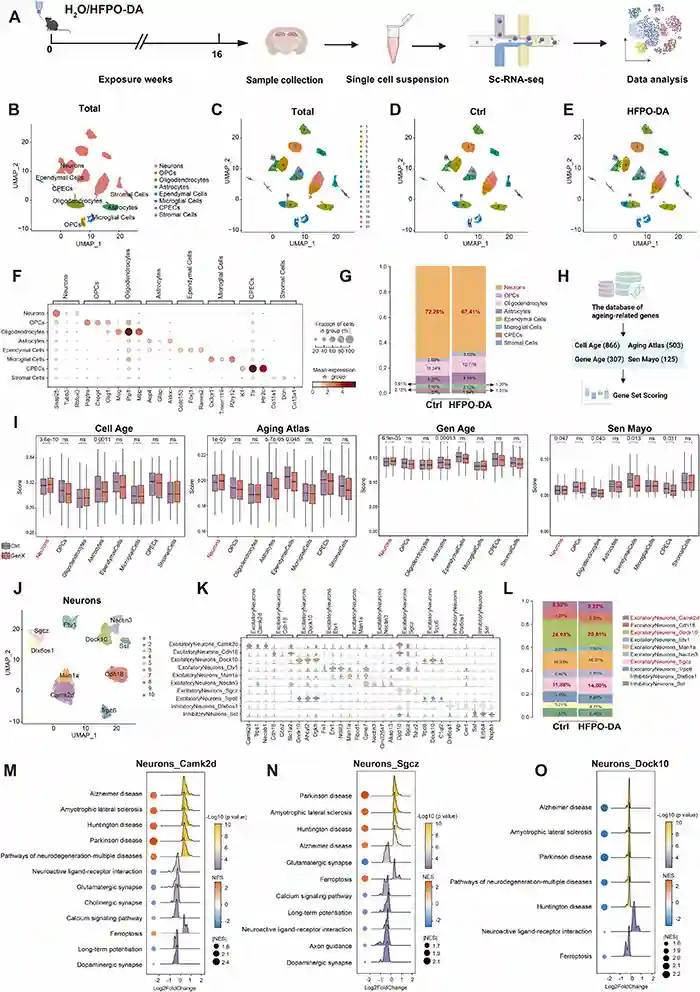
为明确HFPO‑DA对不同细胞群体的影响,研究团队对小鼠海马组织进行了单细胞核转录组测序,共获得23 110个高质量细胞核数据。通过细胞类型注释及衰老相关基因集分析,发现神经元是衰老相关转录特征变化最突出的细胞类型,并进一步识别出具有差异性响应的神经元亚群。

其中,Camk2d⁺和Sgcz⁺神经元的相对比例增加,伴随神经退行性疾病相关通路富集及突触功能相关信号异常;Dock10⁺神经元的相对比例则明显下降,该亚群可能具有一定的神经保护相关特征。这些结果表明,HFPO‑DA诱导的神经元衰老并非均匀发生于所有神经元,而是伴随特定亚群的组成变化及功能异常,进一步影响脑组织的细胞稳态。

单核转录组分析揭示HFPO‑DA暴露后的神经元亚群变化及衰老相关特征
Figure 2. 单细胞核转录组分析揭示HFPO‑DA暴露后的神经元亚群变化及衰老相关特征
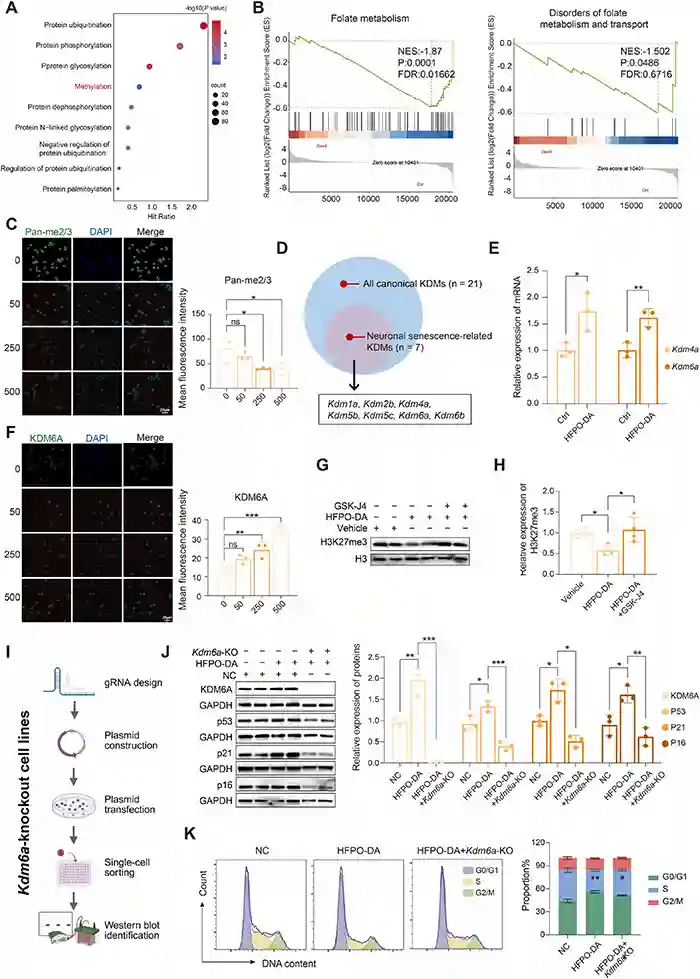
KDM6A参与HFPO‑DA诱导的甲基化失衡与神经元衰老

为进一步解析分子机制,研究团队对HFPO‑DA处理后的N2A细胞进行转录组分析,发现叶酸代谢及蛋白质甲基化相关过程发生明显改变。HFPO‑DA暴露降低了细胞内甲基供体S‑腺苷甲硫氨酸(SAM)的水平,并伴随整体蛋白质甲基化程度下降;外源性补充SAM则能够部分缓解衰老相关表型,提示甲基化稳态失衡可能参与HFPO‑DA的神经毒性过程。

在此基础上,作者从21种经典赖氨酸去甲基化酶中筛选出7种与神经元衰老相关的候选分子,发现HFPO‑DA暴露后Kdm4a和Kdm6a表达显著升高。进一步的药物抑制实验显示,KDM6A抑制剂GSK‑J4能够明显减轻p53、p21及p16的上调,而KDM4A抑制剂对这些指标的影响相对有限。

通过CRISPR‑Cas9敲除N2A细胞中的Kdm6a后,HFPO‑DA诱导的衰老相关蛋白表达及细胞周期异常均得到缓解。上述结果支持KDM6A是参与HFPO‑DA诱导神经元衰老的重要调控因子。

KDM6A参与HFPO‑DA诱导的甲基化异常及神经元衰老
Figure 3. KDM6A参与HFPO‑DA诱导的甲基化异常及神经元衰老
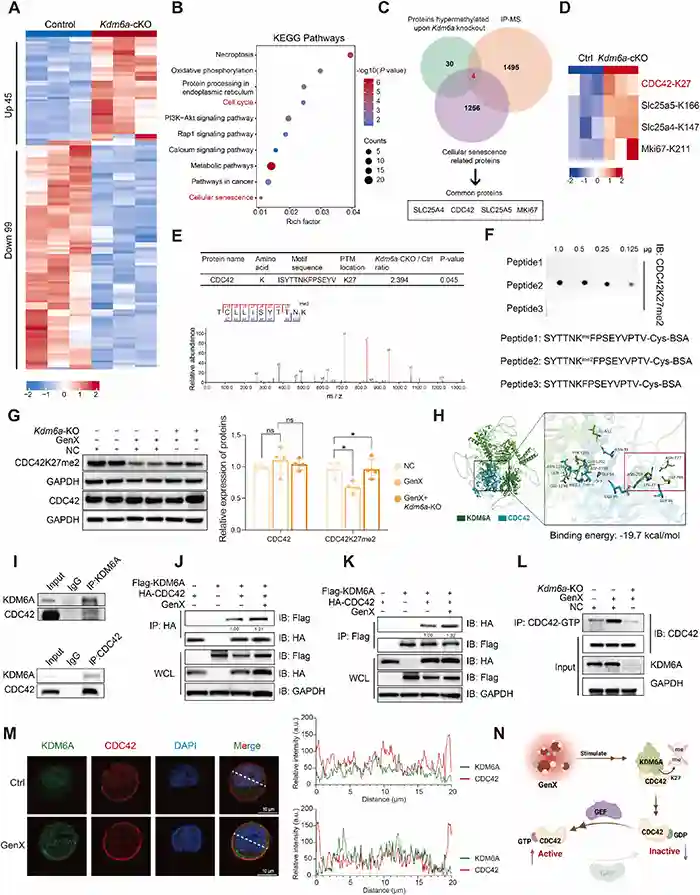
KDM6A通过调控CDC42 K27去甲基化影响蛋白活性

KDM6A主要被认为是一种组蛋白H3K27去甲基化酶,但其是否通过非组蛋白底物参与神经元衰老仍不明确。为寻找KDM6A的下游作用对象,研究团队结合甲基化蛋白质组学、免疫共沉淀‑质谱(IP‑MS)及衰老相关基因数据库进行交叉分析,最终将小GTP酶CDC42确定为潜在调控靶标,并通过质谱鉴定出CDC42第27位赖氨酸的二甲基化修饰(K27me2)。

进一步实验发现,HFPO‑DA暴露后CDC42总蛋白水平基本不变,但K27me2修饰水平显著降低;敲除Kdm6a后,该修饰水平恢复升高。分子对接及Co‑IP实验显示,KDM6A能够与CDC42发生相互作用,且HFPO‑DA暴露增强了二者的结合。同时,CDC42‑GTP Pull‑down实验显示,HFPO‑DA可提高CDC42的活化水平,而Kdm6a敲除能够抑制这一变化。

这些结果支持KDM6A通过调控CDC42 K27甲基化状态影响其活性的机制,也将KDM6A的作用从传统的组蛋白甲基化调控拓展到了非组蛋白翻译后修饰。

KDM6A与CDC42相互作用及CDC42 K27me2修饰变化
Figure 4. KDM6A与CDC42相互作用及CDC42 K27me2修饰变化
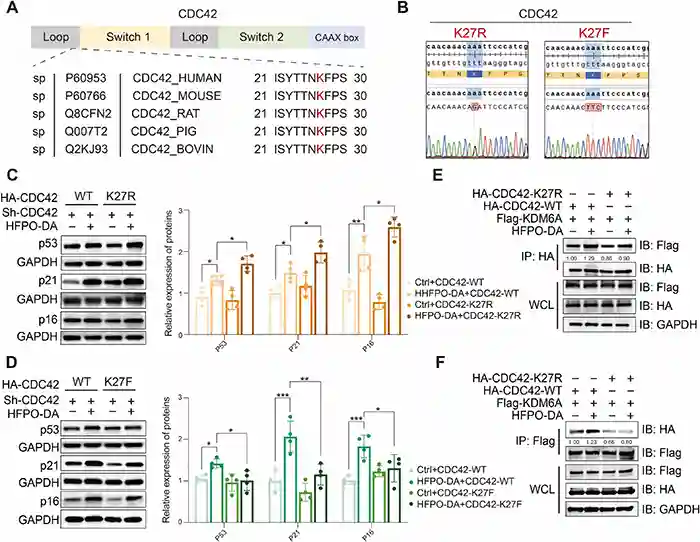
CDC42 K27位点修饰参与神经元衰老信号调控

为进一步验证CDC42 K27修饰的功能意义,作者构建了两种位点突变体:K27R用于模拟去甲基化状态,K27F用于模拟二甲基化状态。实验发现,K27R突变体表现出更高的CDC42活化水平,并伴随p53、p21和p16等衰老相关蛋白表达增加;K27F突变体则表现出相反的变化。

这一结果进一步支持CDC42 K27位点及其甲基化状态在蛋白活性和衰老相关信号调控中的重要作用。

CDC42 K27位点突变对衰老相关蛋白表达及KDM6A相互作用的影响
Figure 5. CDC42 K27位点突变对衰老相关蛋白表达及KDM6A相互作用的影响
Kdm6a条件性敲除减轻HFPO‑DA诱导的脑组织损伤

在细胞实验的基础上,研究团队进一步构建了Emx1-Cre介导的脑神经元特异性Kdm6a条件敲除小鼠,并进行16周HFPO‑DA饮水暴露,以验证KDM6A在体内的作用。

结果显示,与对照小鼠相比,Kdm6a缺失显著降低了HFPO‑DA诱导的海马和皮质组织SA‑β‑gal染色水平,并减轻尼氏体减少及神经组织损伤。同时,免疫荧光和Western blot结果均显示,p53、p21和p16等衰老相关蛋白的上调受到抑制。

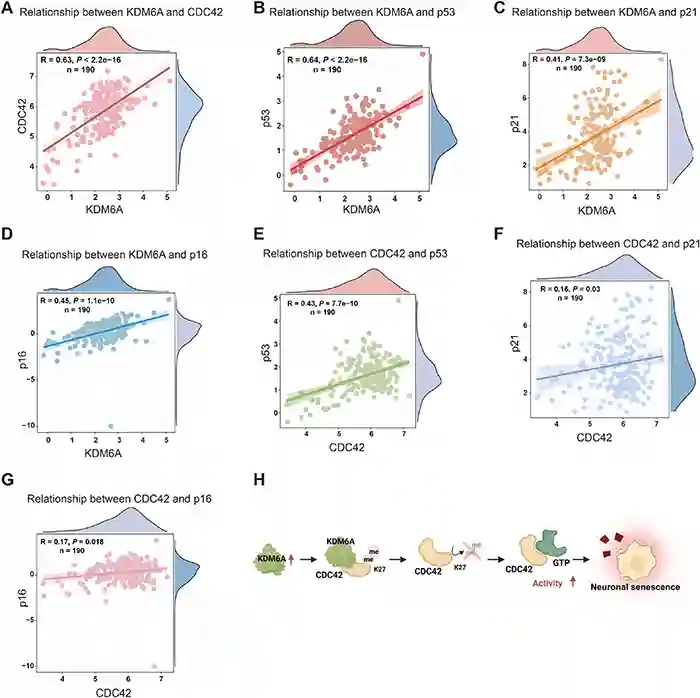
结合细胞实验及CDC42修饰检测结果,作者提出了KDM6A–CDC42调控机制:HFPO‑DA暴露促进KDM6A相关去甲基化作用,使CDC42 K27me2水平下降、CDC42活化增强,进而促进神经元衰老相关信号激活。该研究为理解环境污染物引起的神经元衰老提供了新的分子机制线索,也提示KDM6A–CDC42轴具有潜在的干预研究价值。

HFPO‑DA通过KDM6A–CDC42轴促进神经元衰老的机制模型
Figure 6. HFPO‑DA通过KDM6A–CDC42轴促进神经元衰老的机制模型
技术支持 · ATAGENIX 定制抗体服务

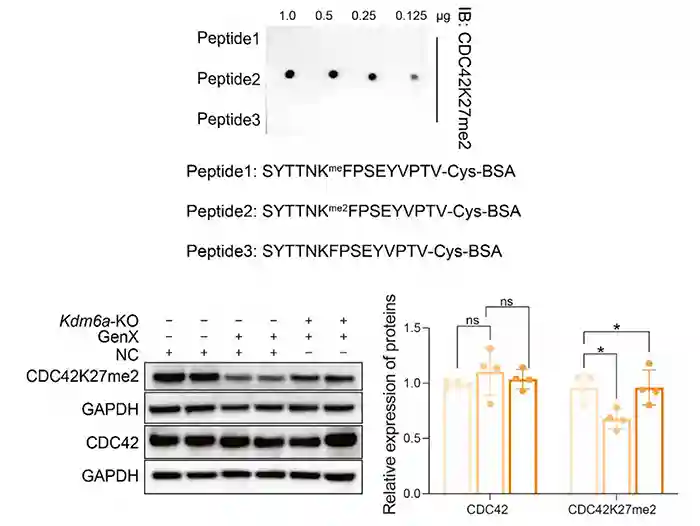
本研究中,普健生物(AtaGenix)为研究团队定制制备了兔源CDC42‑K27me2位点特异性抗体,是核心机制验证环节不可或缺的关键工具。该位点修饰抗体无商品化成品,需针对特定修饰位点定制开发。研究团队通过斑点杂交(Dot blot)验证了抗体的高度特异性:抗体仅特异性识别 CDC42 K27 二甲基化肽段,对单甲基化及未修饰肽段无交叉反应,保证了后续内源性修饰检测的准确性。

研究团队进一步利用该抗体进行Western blot检测,发现HFPO‑DA暴露后CDC42 K27me2水平显著下降,而敲除Kdm6a能够逆转这一变化,且CDC42总蛋白水平基本保持不变。这一结果证实了HFPO‑DA暴露及Kdm6a缺失条件下CDC42 K27二甲基化修饰的变化,为研究提出的KDM6A介导CDC42去甲基化调控机制提供了重要的实验支持。

AtaGenix定制CDC42‑K27me2抗体的特异性验证及Western blot检测结果
Figure 7. AtaGenix定制CDC42‑K27me2抗体的特异性验证及Western blot检测结果

感谢您的关注与支持!

普健生物(AtaGenix)持续提供抗体定制、修饰性抗体开发及蛋白表达等专业技术服务,助力科研探索与机制研究。

提交留言 / 获取服务方案